Синдромът на Менкес е рецесивно, свързано с Х-хромозомата, генетично заболяване, причиняващо редица метаболинти смущения в обмяната на медта в организма на заболелите индивиди. Нарича се още болест на Менкес, носещо името на неговия откривател – американския невролог Джон Ханс Менкес (1928-2008), който през 1962 година открива и описва симптомите на заболяването.
Изследването на болестта започва още в началото на ХХ век. Тогава се установява, че медта има важно значение за развитието на нервната система. Липсата на този елемент в храната причинява различни симптоми, характерни за заболяването. По-късно е наблюдавано интересно явление. Бременни овце, които се хранели от пасища, бедни на мед в поколението имали деца със забавено развитие и загуба на миелиновата обвивка на невроните.
Тези данни помогнали на Менкес да опише заболяването и да открие причината, която го предизвиква. Той описва случаи на 5 момченца от едно ирландско семейство, страдащи от заболяването, с характерни за него симптоми. Те всички умират в периода от 7 месечна до 3-годишна възраст.
Причина за синдрома на Менкес е мутация в гена АТР7А, кодиращ АТФ-азата, която участва в абсорбцията на медта от храната в храносмилателната система и прехвърлянето ѝ към други клетки в организма. Това води до намалената концентрация на Cu в организма, а това е важен микроелемент за нормалното развитие на редица процеси. Липсата му води до различна симптоматика, а в някои случаи и до фатален изход.
Медта е третият най-разпространен микроелемент при хората, като концентрацията му е в порядъка на 70 – 100мг. Една от най – важните му роли е като кофактор на различни ензими с централна роля в метаболизма. Такива ензими са лизил оксидазата, участващ в образуването на съединителната тъкан – синтез на еластин и колаген; супероксид дисмутаза – обезврежда свободни радикали и предпазва клетъчните мембрани от вредното им въздействие, т,е антиоксидант; допамин-бета-хидроксилаза – синтез на невромедиатори (адренелин, норадреналин, допамин).
Медта участва в електрония транспорт, има противовъзпалително действие, нужна е за трансформирането на желязото в хемоглобин, синтез на кетахоламини и др. Органите, в които се намира в голямо количество, са черният дроб, мозъкът и нервната тъкан, костите.
Всички тези примери доказват важното значение на медта и липсата води до намалена активност на горепосочените ензими и проблеми в процесите и синтезите, в които участват.
Синдромът на Менкес се характеризира с липса на абсорбция на медта в храносмилателната система и транспорта и към други клетки. В резултат на това се променя концентрацията на елемента в различни органи: в черния дроб и мозъка е намалена, а в чревния епител, сърцевата мускулатура, панкреас и бъбреци концентрацията се увеличава.
Това води до намалена активност на ензимите с кофактор мед. Промени има в структурата на косата, мозъка, костите, черен дроб, артерии и др. Синдромът се развива по-често при мъже, защото е свързан с половата Х-хромозома, която се предава от майка на син.
При жените поради наличие на две Х-хромозоми едната е достатъчна за експресията на гена в нормални количества, затова те са само носители на заболяването.
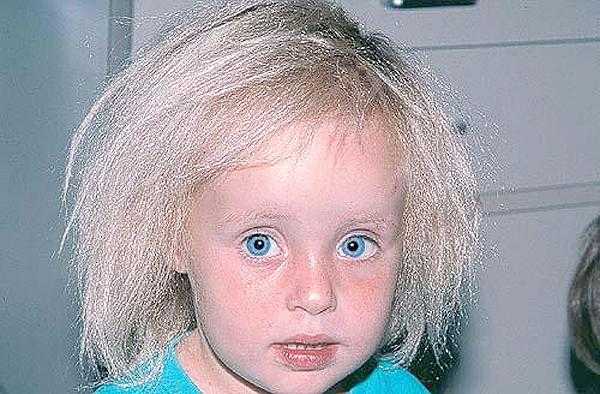
Симптомите се изразяват в начупена, изтънена, особена коса с цвят от бял до сивкав или цвят на стомана. Кожата е набръчкана в областта на лицето и шията, микрогнация, хипотония, забавено развитие и умствено изоставяне, дегенерации в бялото и сивото вещество.
Заболелите са новородени (кърмачета), които първоначално нямат симптоми. Към 8-10 седмица след раждането се наблюдава мускулна слабост, двигателни нарушения и припадъци, които са резултат от нарушенията в храненето.
Наблюдават се промени в съединителната тъкан – слабо еластична кожа, дерматит. Промени в косата – чуплива, назъбена, рядка с бял цвят, същото се наблюдава и при веждите. Увиснали бузи, големи уши. Има съдови проблеми, ингвинални хернии, слаби кости и костни фрактури, посиняване на склерите. Температурата е субфебрилна.
Установяването на заболяването става с изследване на концентрацията на мед в урината и серума. При новородените нивото на мед нормално е в ниски концентрации и може да се наблюдава припокриване с нормалните стойности.
Други методи са молекулните, при който се изследва гена АТР7А.
С рентген се установяват костни и прешленови аномалии.
ЕЕГ открива в сивото мозъчно вещество (клетките на Пукиние), дегенерации в бялото вещество и аксоните.
Съотношението на урина и хомованилова киселина е скринингов метод за ранна диагностика на заболяването.
Лечението е с приемане на мед под формата на ацетатни соли. Пероралното му приемане не е ефективно поради нарушената реабсорбция на чревния епител за мед. Постъпването на мед в организма става с поставяне на подкожно или интравнозно на медни йони под формата на соли. Лечението е симптоматично и подържащо.
Прогнозата за ефективно лечение зависи от момента, в който е открито заболяването и началото на лечението. При добри резултати малък процент от заболелите лица достигат зряла възраст. При много голям процент заболяването е с летален край до третата година на болните лица.